Введение
Под поликистозной болезнью почек (ПБП) понимают образование многочисленных кист в почках, заполненных жидкостью. Хотя ПБП наследуется моногенно, она гетерогенна фенотипически, генетически и аллельно [1, 2].
ПБП – это врожденная двусторонняя кистозная трансформация почечной паренхимы, приводящая к прогрессирующему снижению функции почек. ПБП имеет две основные формы: аутосомно-доминантная поликистозная болезнь почек (АДПБП) и аутосомно-рецессивная поликистозная болезнь почек (АРПБП).
АДПБП представляет собой наиболее распространенное генетическое заболевание почек с высоким риском развития почечной недостаточности и летального исхода при неприменении заместительной почечной терапии [3].
Эпидемиология
По всему миру число людей, страдающих АДПБП, превышает 12,5 млн. По данным Э.Ф. Андреевой и Н.Д. Савенковой (2019), АДПБП встречается примерно у 1 из 400–1000 новорожденных [4].
Для точного определения уровня распространенности наследственной патологии следует учитывать такие факторы [5], как география и этническое разнообразие населения, его численность, способы и выборки, использованные при проведении эпидемиологических измерений, а также политика проводимого скрининга и другие особенности системы здравоохранения [2]. Поэтому значительные различия в оценках распространенности АДПБП, сообщаемые в отдельных исследованиях, могут быть обусловлены различиями в дизайне данных исследований и точности проведенных измерений. Так, в исследовании в Великобритании предполагаемая распространенность АДПБП составила 1 на 2459 [6], во французском исследовании – 1 на 1111 [7]. Исследования, которые опирались на фенотипические характеристики почек, показали разную распространенность АДПБП в различных европейских и японской популяциях: 1 случай на 2700–4000 [8–11]. Недавно проведенная оценка уровня распространенности АДПБП в странах Европейского Союза, основанная на анализе литературных данных об эпидемиологии в период с 1980 по 2015 г. и в основном на реестре Европейской ренальной ассоциации ERA (European Renal association), показала, что уровень распространенности данной патологии в 19 странах составлял 1 случай на 2525 (т.е. не более 5 наблюдений на 10 тыс. жителей), что считается пороговой величиной для классификации заболевания как редкого в странах Евросоюза [12]. Следует отметить, что во всех указанных исследованиях уровень распространенности данной патологии значительно ниже, чем оценки, полученные при проведении вскрытий (равные или превышающие 1 случай на 500) [13]. Эти данные свидетельствуют о том, что существует заметная недооценка и что значительное число лиц с АДПБП (вероятно, только c легкой или умеренной формой патологии) остаются недиагностированными [14].
АДПБП является важной причиной развития терминальной хронической болезни почек (ХБП), по поводу которой пациенты получают заместительную почечную терапию (ЗПТ), включающую гемодиализ, перитонеальный диализ и трансплантацию почки. В популяционном регистре в Германии 32% пациентов с АДПБП получали ЗПТ [9].
Развитие терминальной стадии ХБП (тХБП) у больных АДПБП наблюдается в 75% случаев в возрасте до 70 лет [9]. При анализе полового распределения с учетом возраста можно заключить, что у мужчин прогрессирование АДПБП (с коэффициентами 1,2–1,3) выше, чем у женщин, основываясь на частоте ХБП. Результаты исследования ученых из Канады показали, что у 25% больных АДПБП развитие терминальной почечной недостаточности наблюдается к 47 годам, у 50% – к 59 и у 75% – к 70 [15]. Во французском исследовании 22% пациентов с АДПБП имели тХБП к 50 годам, 42% – к 58 и 72% – к 73 [16]. Европейское исследование с включением свыше 300 тыс. пациентов, начавших ЗПТ в период с 1991 по 2010 г., показало, что частота ЗПТ пациентов с АДПБП с поправкой на возраст и пол несколько увеличилась за период исследования с 7,6 до 8,3 на млн населения [17].
По результатам данного исследования отмечено, что частота необходимости применения ЗПТ существенно возрастает среди больных в возрасте старше 70 лет, тогда как в группе больных АДПБП в возрасте не старше 50 лет подобная тенденция не отмечалась. Согласно сведениям UK Renal Registry, у больных АДПБП, находящихся на ЗПТ, число случаев летального исхода в расчете на 100 человеко-лет составляет 3,18–4,96. Данный показатель заметно ниже, чем у больных другими патологиями почек, получающих ЗПТ. Исследование показало, что в группе пациентов с АДПБП риск летального исхода «от всех причин» был ниже, чем в группе больных другими патологиями почек (скорректированный коэффициент риска составил 0,45 95% доверительный интервал – 0,38–0,53) [18]. У больных АДПБП с применением ЗПТ главными причинами наступления летального исхода являлись сердечно-сосудистые заболевания (ССЗ) и инфекции [19].
АРПБП встречается реже, и клиническое течение обычно намного тяжелее, чем при АДПБП [3]. АРПБП обычно проявляется в перинатальном или детском возрасте, и больные при этом нередко умирают в перинатальном периоде или в младенчестве.
Для АРПБП характерно сочетанное поражение почек и печени разной степени выраженности. Клинически заболевание проявляется развитием фиброза печени, в почках отмечается веретенообразное расширение собирательных канальцев.
В патогенезе АРПБП играет роль мутация гена PKHD1, ответственного за развитие поликистоза почек и печени. Этот ген кодирует фиброцистин (другое название полидуктин), представляющий собой белок, который находится в первичных ворсинках почечной ткани и базальном теле [2].
Несмотря на то что одиночные почечные кисты часто встречаются у взрослых людей и, как правило, носят доброкачественный характер, при двустороннем кистозном поражении почек необходимо проводить глубокое клиническое обследование с целью диагностики возможной генетической патологии, прежде всего у детей, и предупреждения серьезных последствий как для самого больного, так и для его родных. АДПБП может приводить к развитию ХБП (с постепенной утратой почечной функции) и терминальной стадии почечной недостаточности; что требует серьезного лечения с применением диализа и/или аллотрансплантации донорской почки, чтобы сохранить жизнь больного. Это состояние связано с высоким риском развития осложнений и наступления летального исхода [20].
В Таджикистане, несмотря на важность данной проблемы, многие вопросы распространенности, диагностики, клинической симптоматики, особенностей течения АДПБП опубликованы в единичных работах, многие аспекты заболевания остаются неясными и противоречивыми. Многолетние наблюдения и практический опыт свидетельствуют о том, что за последние десятилетия в Республике Таджикистан заметно повысилась заболеваемость кистозными заболеваниями [21, 22], причем все чаще наблюдаются латентные формы клинического течения с малой эффективностью терапии и зачастую приводящие к ранней инвалидности и смертности. Наиболее часто АДПБП осложняется развитием ХБП, которая, к сожалению, обычно поздно регистрируется в отдаленных регионах республики. Низкий социальный уровень жизни населения, особенно в отдаленных регионах, где население несвоевременно обращается за медицинской помощью, неадекватная терапия или самолечение ведут к формированию тяжелых форм заболеваний, трудностям в диагностике и лечении. Распространенность родственных браков, особенностей климатических условий, образа жизни, питания отличает население указанных регионов, усугубляя течение заболеваний.
С начала нынешнего столетия отмечается значительный прогресс в изучении причин развития поликистозных патологий [23]. Согласно результатам исследования, гены, связанные с PKD, кодируют белки, которые расположены в многокомпонентных комплексах в различных участках внутри эпителиальных клеток. Расширенные методы изучения клеточной биологии и клиники позволили существенно улучшить наше понимание о патофизиологических особенностях поликистозных патологий и оказались ценными при формировании персонифицированных подходов к лечению [24].
Диагностика
АДПБП является прогрессирующим заболеванием, при котором формирование кист начинается внутриутробно, хотя размеры кист увеличиваются на протяжении всей жизни пациента [25]. Увеличение размеров кист приводит к экспоненциальному увеличению общего объема почки [26].
У членов семьи из группы риска (дети больных людей или их братья и сестры) досимптоматический диагноз может быть установлен с помощью визуализирующих методов, при этом можно обнаружить наличие у них множественных кист в обеих почках. В этом плане широко применяемым и наиболее экономичным способом является ультрасонография [27], однако с помощью компьютерной (КТ) или магнитно-резонансной томографии (МРТ) можно получать более точные данные, имеющие прогностическую ценность [28]. Так как возникновение кист при АДПБП имеет зависимость от возраста пациента, образование нескольких простых кист с возрастом может наблюдаться даже у лиц без наличия генетической предрасположенности [29]. Для диагностики АДПБП у лиц из группы риска были разработаны отдельные ультразвуковые критерии в зависимости от возрастного фактора (см. таблицу) [1, 5].
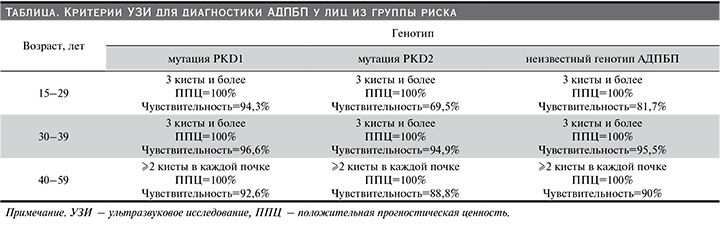
Считается, что число обнаруженных с помощью МРТ кист, считающееся диагностически значимым для АДПБП, должно составлять свыше 10 у пациентов в возрасте от 16 до 40 лет, а меньшее число кист считается диагностически незначимым [30]. У лиц без семейного анамнеза диагностически значимым для АДПБП считается число выявленных при УЗИ кист свыше 10 [31], однако наибольшую ценность представляет генетический анализ.
Визуализирующие методы исследования имеют менее значимую диагностическую ценность у лиц молодого возраста ввиду того, что в ряде случаев первые клинические признаки появляются в более позднем возрасте и только в их легкой форме. В связи с этим для постановки точного диагноза может быть полезным генетический анализ.
Показания к генетическому тестированию при АДПБП:
- У молодого родственника, который является потенциальным донором почки для пациента с АДПБП, особенно при обнаружении одной или двух кист с помощью методов визуализации – для исключения генетически пораженных родственников [32].
- У лиц с отрицательным семейным анамнезом для установления точного диагноза или для проверки на мозаицизм [1] (не менее чем 10–15% семей с АДПБП можно проследить новую мутацию de novo).
- В случаях поликистоза почек неизвестного происхождения и отрицательного семейного анамнеза для оценки риска рецидива и планирования семьи [4, 5].
- У пациентов с очень ранним началом заболевания для выявления двухаллельного заболевания или другой сложной генетики [2].
- У больных АДПБП с легким течением — установить, является ли заболевание генетическим, и его причину [24].
- У пациентов, которые начинают лечение или которые включены в клиническое исследование, для установления точного диагноза и помощи в определении того, быстро ли прогрессирует заболевание.
Из-за исторической сегментарной внутрихромосомной дупликации трех четвертей гена PKD1 (в области 5’-конца) генетическая диагностика АДПБП представляет определенные сложности, поскольку происходит образование шести псевдогенов с высокой гомологией последовательностей до 99% с PKD1. В связи с этим требуется специфический скрининг PKD1, т.к. мутации не всегда могут быть обнаружены при проведении полноэкзомного секвенирования (WES). Классически при проведении генетической диагностики используются фрагменты полимеразной цепной реакции дальнего действия, специфичные для PKD1, которые использовали редкие различия последовательностей между PKD1 и псевдогенами, с последующим секвенированием по Сэнгеру или NGS продуктов дальнего действия для выявления мутаций. Тем не менее сообщалось о более новых сложных методах NGS, в которых применяются отдельные рабочие процессы захвата и исследования in silico [1, 20] либо проводится секвенирование всего генома целиком (WGS) [2], при этом методы с использованием панелей захвата считаются наиболее предпочтительными при проведении генетического анализа при АДПБП.
Также определенные сложности при анализе данных генетической диагностики обусловлены присутствием псевдогенов PKD1, а также значительной гетерогенностью аллельных вариантов PKD1 и PKD2. В литературе приводится свыше 1900 различных мутаций, однако ни одна из них не превышает 2% среди общего числа больных, согласно базе данных мутаций АДПБП. Около 30% мутаций PKD1 располагаются внутри его кодирующей области, и из-за наличия более 300 нейтральных несинонимичных вариантов этого гена не всегда легко определить, может ли миссенс-вариант считаться патогенным. С целью уточнения патогенности данных вариантов можно использовать базу данных мутаций АДПБП и применять алгоритмы их вычисления, а также использовать контекстуальную информацию из популяционных баз данных, таких как База данных агрегации геномов (gnomAD) [2, 20]. Отсутствие мутаций у членов семей лиц с АДПБП было отмечено в 7% случаев [24]. Возможно, что у некоторых из этих людей мутации происходили в известных участках гена PKD, которые не удалось выявить (такие, как глубокие интронные либо регуляторные мутации). Возможны также и мозаичные случаи, которые, по всей видимости, чаще всего наблюдаются среди больных АДПБП с мутациями de novo. Также существует возможность последующей генетической гетерогенности, т.к. мутации в GANAB становятся причиной развития легкой формы АДПБП и составляют примерно 0,3% от всех случаев [33].
Лица моложе 18 лет, не имеющие симптомов, но входящие в группу риска, обычно не подвергаются скринингу, но при этом следует принять решение о необходимости и сроках проведения скрининга в более взрослом возрасте. Это обусловлено тем, что на сегодняшний день нет специфических способов лечения для пациентов в возрасте до 18 лет.
В случае необходимости рекомендуется наблюдение и терапия артериальной гипертензии и инфекционных поражений почек у детей, относящихся к группе риска. Однако возраст, в котором рекомендуется проводить данное обследование, может измениться, если появится доступный метод лечения для пациентов в возрасте младше 18 лет. Терапия пациентов молодого возраста, включая детей, может дать хороший эффект, если будет начата до появления необратимого почечного повреждения. В настоящее время в литературе все чаще приводятся сведения о предикторах развития кардиоваскулярных событий и летального исхода, к числу которых относится гипертрофия левого желудочка [13, 34].
Пренатальный скрининг
Так как АДПБП, как правило, впервые проявляется во взрослом возрасте, пренатальный скрининг практически не применяется, однако он вызывает все больший интерес. Особенно это значимо в отношении семей, в которых имеются случаи раннего развития почечной недостаточности либо кардиоваскулярных событий. Необходимо подчеркнуть, что в семьях детей, у которых имеются случаи раннего клинического проявления АДПБП, существенно повышается риск того, что в будущем у этих детей также будет отмечаться раннее начало АДПБП с тяжелым течением и эти семьи должны быть проинформированы о данном риске [35]. На сегодняшний день используют и такой способ выявления генетических аномалий эмбриона, как преимплантационная генетическая диагностика при риске АДПБП, в т.ч. и анализ дуплицированного локуса PKD1, которые могут оказаться более широко востребованными в будущем [1].
Заключение
Таким образом, анализ источников показывает, что существует заметная недооценка реальной распространенности поликистозной болезни почек, поэтому значительное число пораженных людей (вероятно, только c легкой или умеренной формой патологии) остаются недиагностированными.
Наряду с использованием визуализирующих методов исследования у лиц молодого возраста значимую диагностическую ценность в более позднем возрасте и только в легкой их форме имеет проведение генетического анализа.